化妆品出口资料不能靠一张“通用证书”覆盖所有市场。更稳妥的做法,是先确认产品在目标市场的监管属性和责任主体,再把配方、标签、生产与批次记录、上市后记录和页面声明逐项对应到具体 SKU。
一、先锁定产品、市场与责任主体
建立一行一 SKU 的基础记录:产品名称、剂型、净含量、配方版本、包装版本、生产设施、品牌/标签主体、销售国家或地区,以及产品在当地可能被归入化妆品、药品或其他类别的判断依据。若宣传涉及治疗、预防疾病或改变身体机能,不能只按化妆品资料准备,应先复核产品分类。
以美国为例,MoCRA 规定的 facility registration 和 cosmetic product listing 由相应设施、责任人等主体提交;FDA 明确说明注册和 listing 不是化妆品批准项目,也不会因此签发“认证证书”。FDA 页面还说明,产品 listing 包括成分信息并需要按要求更新,部分小型企业和特定产品存在例外,不能用一条统一结论替代逐项判断。
以欧盟为例,Regulation (EC) No 1223/2009 要求产品有位于欧盟的 responsible person;责任人应在产品投放市场前完成安全评估并建立 product information file(PIF)。产品还涉及 Article 13 的 CPNP 通知。责任主体、标签信息、PIF 存放位置和实际进口安排必须相互一致。
二、四组资料怎样互相对应
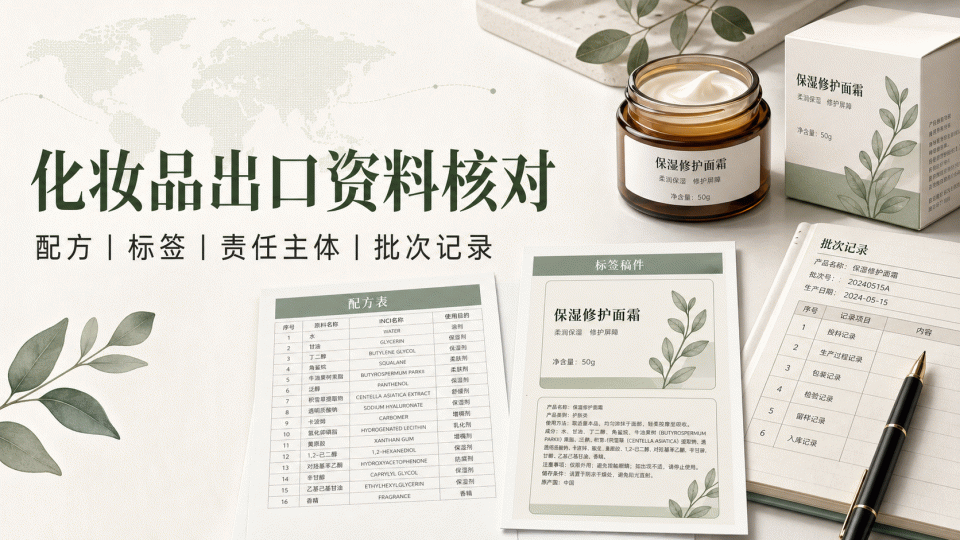
配方与原料:保存配方版本、INCI 名称、原料供应商信息、限制性成分的使用依据和变更记录。不要把原料供应商的文件直接当成成品的完整安全论证;要确认名称、规格、浓度、用途和版本是否对应。
安全与技术文件:按目标市场准备安全评估或安全 substantiation 所需的材料,包括成品规格、稳定性或微生物相关资料、包装相容性、生产质量记录及适用的测试报告。是否需要某项测试,应由产品类型、配方、使用方式和市场要求决定,不宜用“所有报告两年内有效”作为统一规则。
标签、包装与页面:逐项核对产品名称、净含量、成分表、责任主体/地址、批号或识别信息、警示语、使用方法和语言要求。页面上的“修护、抗敏、无添加、天然、环保”等表述要回到可支持该句的文件,并区分化妆品表达与药品式功效宣称。
生产、批次与上市后记录:把生产批号、原料批号、放行记录、包装版本、留样、投诉和不良事件记录建立可追溯索引。批次记录用于追溯和内部复核,不自动证明所有市场要求都已满足。
三、证据台账的最小字段
建议为每个 SKU 建立证据台账,至少包含:文件名称与版本、对应产品/配方、责任主体、生产设施、适用市场、文件日期、来源或签发方、支持的具体标签/页面表述、限制条件、复核人和下一次变更触发点。文件缺失时记录“待补证据”,不要用相邻产品、其他公司的证书或未核实的二手摘要替代。
实验室资质、报告格式和签章只能说明文件的形式信息,不能单独证明报告覆盖了目标市场的全部义务。应检查样品名称、批次、方法、参数、结论、实验室主体和委托方是否与当前 SKU 一致。
四、上线前与变更后的复核顺序
第一步,锁定目标市场和产品分类;第二步,确认制造商、品牌方、进口商或当地责任人的角色;第三步,对照官方法规、主管机关指引和平台当前页面要求;第四步,将配方、包装、标签、批次和页面声明逐项映射;第五步,保存提交记录、版本和复核结论。
配方、原料供应商、生产设施、包装、责任主体、销售国家或宣传用语发生变化时,应重新判断哪些文件、标签、通知或页面内容需要更新。不要预设统一的续期窗口;以适用法规、文件本身和相关机构当前要求为准。
五、来源与适用边界
本文是资料整理框架,不是对某一产品、国家或平台的合规结论。美国部分以 FDA 的 Registration & Listing of Cosmetic Product Facilities and Products 及相关指引为基础;欧盟部分以 Regulation (EC) No 1223/2009 和欧盟委员会的 CPNP 页面 为基础。实际项目仍需按目标市场、产品分类、配方和最新官方要求逐项核对。
绿色方舟(深圳)认证有限公司可基于客户提供的产品、主体和市场资料协助整理证据映射;任何文件审查都不等同于监管机构批准、平台一定接受或产品必然获得某项结果。