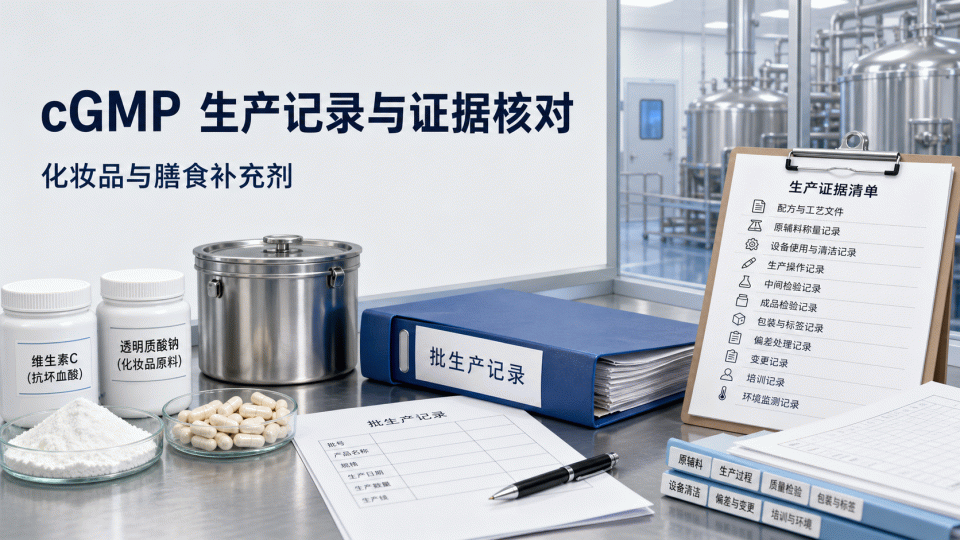
“cGMP认证”不是一个适用于所有化妆品和膳食补充剂的统一证书。核对资料前,应先确定产品在目标市场的法律属性、生产或持有主体,以及适用的规则。本文以美国 FDA 公开资料为例,整理 cGMP 相关记录的核对方法;其他市场应另行核对当地法规。
一、先把产品和规则分开
对化妆品,FDA 的 GMP 检查清单关注厂房设施、设备、人员、原料、生产、实验室控制和记录等环节。FDA 同时说明,化妆品 GMP 法规与药品 GMP 不是同一套规则;MoCRA 已增加化妆品设施注册、产品列名、严重不良事件报告和安全性证据保存等要求,并要求 FDA 建立化妆品 GMP 法规。
对膳食补充剂,21 CFR Part 111 的重点是制造、包装、标签或持有操作能否确保产品质量,并与主生产记录和规格相一致。它涉及成分身份、规格、生产批记录、包装标签、偏差、投诉、退货和记录保存等内容。若产品的宣称使其落入药品或其他类别,还要重新判断适用规则。
建立资料表时至少保留:SKU/产品名称、剂型或使用方式、配方或成分版本、批号、生产设施、责任主体、目标市场、标签版本和每份证据覆盖的范围。不要用 HS 编码、平台分类或供应商的一句“有 cGMP”代替法律属性判断。
二、化妆品资料看什么
按 FDA 化妆品 GMP 检查清单,可从以下记录寻找证据:
- 设施与卫生:清洁、维护、通风、供水、排水、人员卫生和防止污染的安排。
- 设备与原料:设备接触面清洁维护;原料身份、批号、状态、储存和拒收处置记录。
- 生产与包装:配方、加工、转移、灌装、称量复核、批次标识、标签核对和成品代码记录。
- 实验室和留样:原料、过程样品和成品按既定规格进行适当检验或检查,留样和水质控制应能解释其适用范围。
- 投诉与异常:退回品、投诉、偏差、调查和纠正措施应与相关批次、产品和决定相互对应。
这些记录用于说明过程如何被控制,不自动等于 FDA 颁发的“化妆品 cGMP 认证”。证据的充分性仍取决于产品、设施、风险和目标市场。
三、膳食补充剂按 Part 111 建立索引
对膳食补充剂,可以把资料索引分成四组:①成分和供应商:身份确认、规格、供应商批准与来料记录;②主生产记录:配方、批量、工艺步骤、理论产量、包装和标签要求;③批生产记录:实际使用的成分和数量、关键步骤、设备、人员、过程控制、产量和偏差;④质量与流通:成品规格、检验或检查、放行决定、投诉、退货和记录保存。
核对时将每个证据文件关联到“产品版本—批号—设施—责任主体—日期”,同时保存原始文件和修订记录。若供应商证书只写工厂或某一产品范围,不能据此推断覆盖品牌方的全部 SKU;若报告没有说明样品、方法、规格或产品身份,也不宜扩大解释。
四、标签、宣称与文件要逐项对应
FDA 对化妆品标签的要求与药品、膳食补充剂标签规则不同。页面或包装上的产品名称、成分、净含量、使用方式、警示和功效表述,应回到适用类别和对应版本的标签资料。不要因为工厂有某项质量体系证书,就把“安全”“有效”“认证通过”或“适用于所有市场”等结论写到 SKU 页面。
更稳妥的表述是描述可核对的范围,例如“该批次生产记录包含配方版本、原料批号和过程控制记录”,并注明证据日期、产品范围和责任主体。绿色、天然、无污染或其他环境/健康表述,也应单独进行事实和标签审查,不能由 cGMP 资料替代。
五、上线前的资料核对清单
- 确认产品类别、目标市场、生产设施和责任主体。
- 建立产品版本与批号清单,核对配方、规格、标签和主/批生产记录。
- 逐份检查证据的签发主体、产品范围、样品或批号、方法/规格、日期和修订状态。
- 将清洁、设备、原料、过程控制、检验、偏差、投诉和放行记录链接到对应产品。
- 把页面每一条事实性表述与文件或官方规则的具体位置对应起来;不能核实的内容不发布。
资料边界:本文是基于 FDA 公开资料的记录核对参考,不构成 FDA、第三方机构或目标市场监管机构的认证结论。实际项目应由责任主体结合产品属性、销售地和最新官方要求确认。
来源:FDA《Good Manufacturing Practice (GMP) Guidelines/Inspection Checklist for Cosmetics》、FDA《Modernization of Cosmetics Regulation Act of 2022 (MoCRA)》、FDA《Small Entity Compliance Guide: Current Good Manufacturing Practice ... for Dietary Supplements》及 FDA《Is It a Cosmetic, a Drug, or Both?》。